Coeficiente De Solubilidade
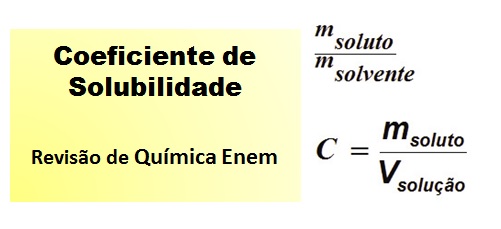
O que acontece quando você tenta colocar mais soluto do que o solvente aguenta
Eu estava numa operação de cristalização em escala piloto há uns anos quando me deparei com um problema chato: a curva de solubilidade que consta na literatura não batia com o que o monitor mostrava no tanque. O coeficiente tabelado indicava que tudo deveria permanecer em solução a 45 graus Celsius, mas estátuas começavam a se formar nas paredes do recipiente logo abaixo dos 42. Perdi cerca de duas horas limpar e recalibrar até perceber que o solvente continha uma traço de água que não constava na ficha técnica do fornecedor. A água alterava o coeficiente de solubilidade daquela substância de forma consistente, e o desvio era pequeno o suficiente para passar despercebido em qualquer tabela simplificada. Isso é um lembrete útil: coeficiente de solubilidade não é um número absoluto. Ele varia com temperatura, pressão, pureza do solvente, presença de íons competidores e, em muitos casos, com a história térmica do sistema. O valor que você encontra em manuais como o Handbook of Chemistry and Physics ou em bancos de dados como o Dortmund Data Bank é geralmente medido em condições ideais, equilíbrio estabelecido e solvente puro. Na prática, o seu processo raramente respeita todas essas condições simultaneamente.
Como determinar o coeficiente de solubilidade sem perder tempo
O método mais direto consiste em preparar soluções saturadas em diferentes temperaturas, deixar o equilíbrio se estabelecer e analisar a concentração do soluto na fase líquida em equilíbrio. Existem detalhamentos práticos abaixo. Se você estiver em laboratório, use um balão erlenmeyer com agitador magnético e termostato. Adicione soluto em excesso, agite por pelo menos três horas em temperatura constante, filtre a solução sob aquelas condições — o que significa filtrar enquanto a temperatura ainda está na set point, senão você perde o equilíbrio — e determine a concentração por pesagem após evaporação controlada ou por cromatografia, dependendo da natureza do composto. Quando o composto é orgânico e termicamente estável, a técnica de pesagem direta costuma ser suficiente. Você pesa uma alíquota conhecida da solução saturada, evapora o solvente em bomba a vácuo a temperatura moderada e pesa o resíduo seco. A diferença dá a massa de soluto por massa de solução, e com a densidade da solução saturada você converte para o valor mais útil, que costuma ser gramas de soluto por cem gramas de solvente. A conversão é simples mas requer cuidado com a precisão da balança. Uma balança analítica de 0,1 miligrama é o mínimo razoável para garantir que o erro de pesagem do resíduo não domine a incerteza total. Para compostos iônicos ou quando a pureza exige, a titulometria ou a espectrofotometria costumam ser mais confiáveis. Eu prefiro a análise instrumental sempre que possível porque a pesagem de resíduo introduz viés quando há coprecipitação de impurezas ou hidratos formados durante a secagem. Isso aconteceu comigo com sulfato de magnésio, onde o resíduo seco podia variar entre a forma anidra e os hidratos dependendo da velocidade de secagem, gerando diferenças de até oito por cento no coeficiente calculado. Usar a curva de calibração por espectrofotometria resolveu isso rapidamente.
A estrutura dos dados e como ler curvas de solubilidade
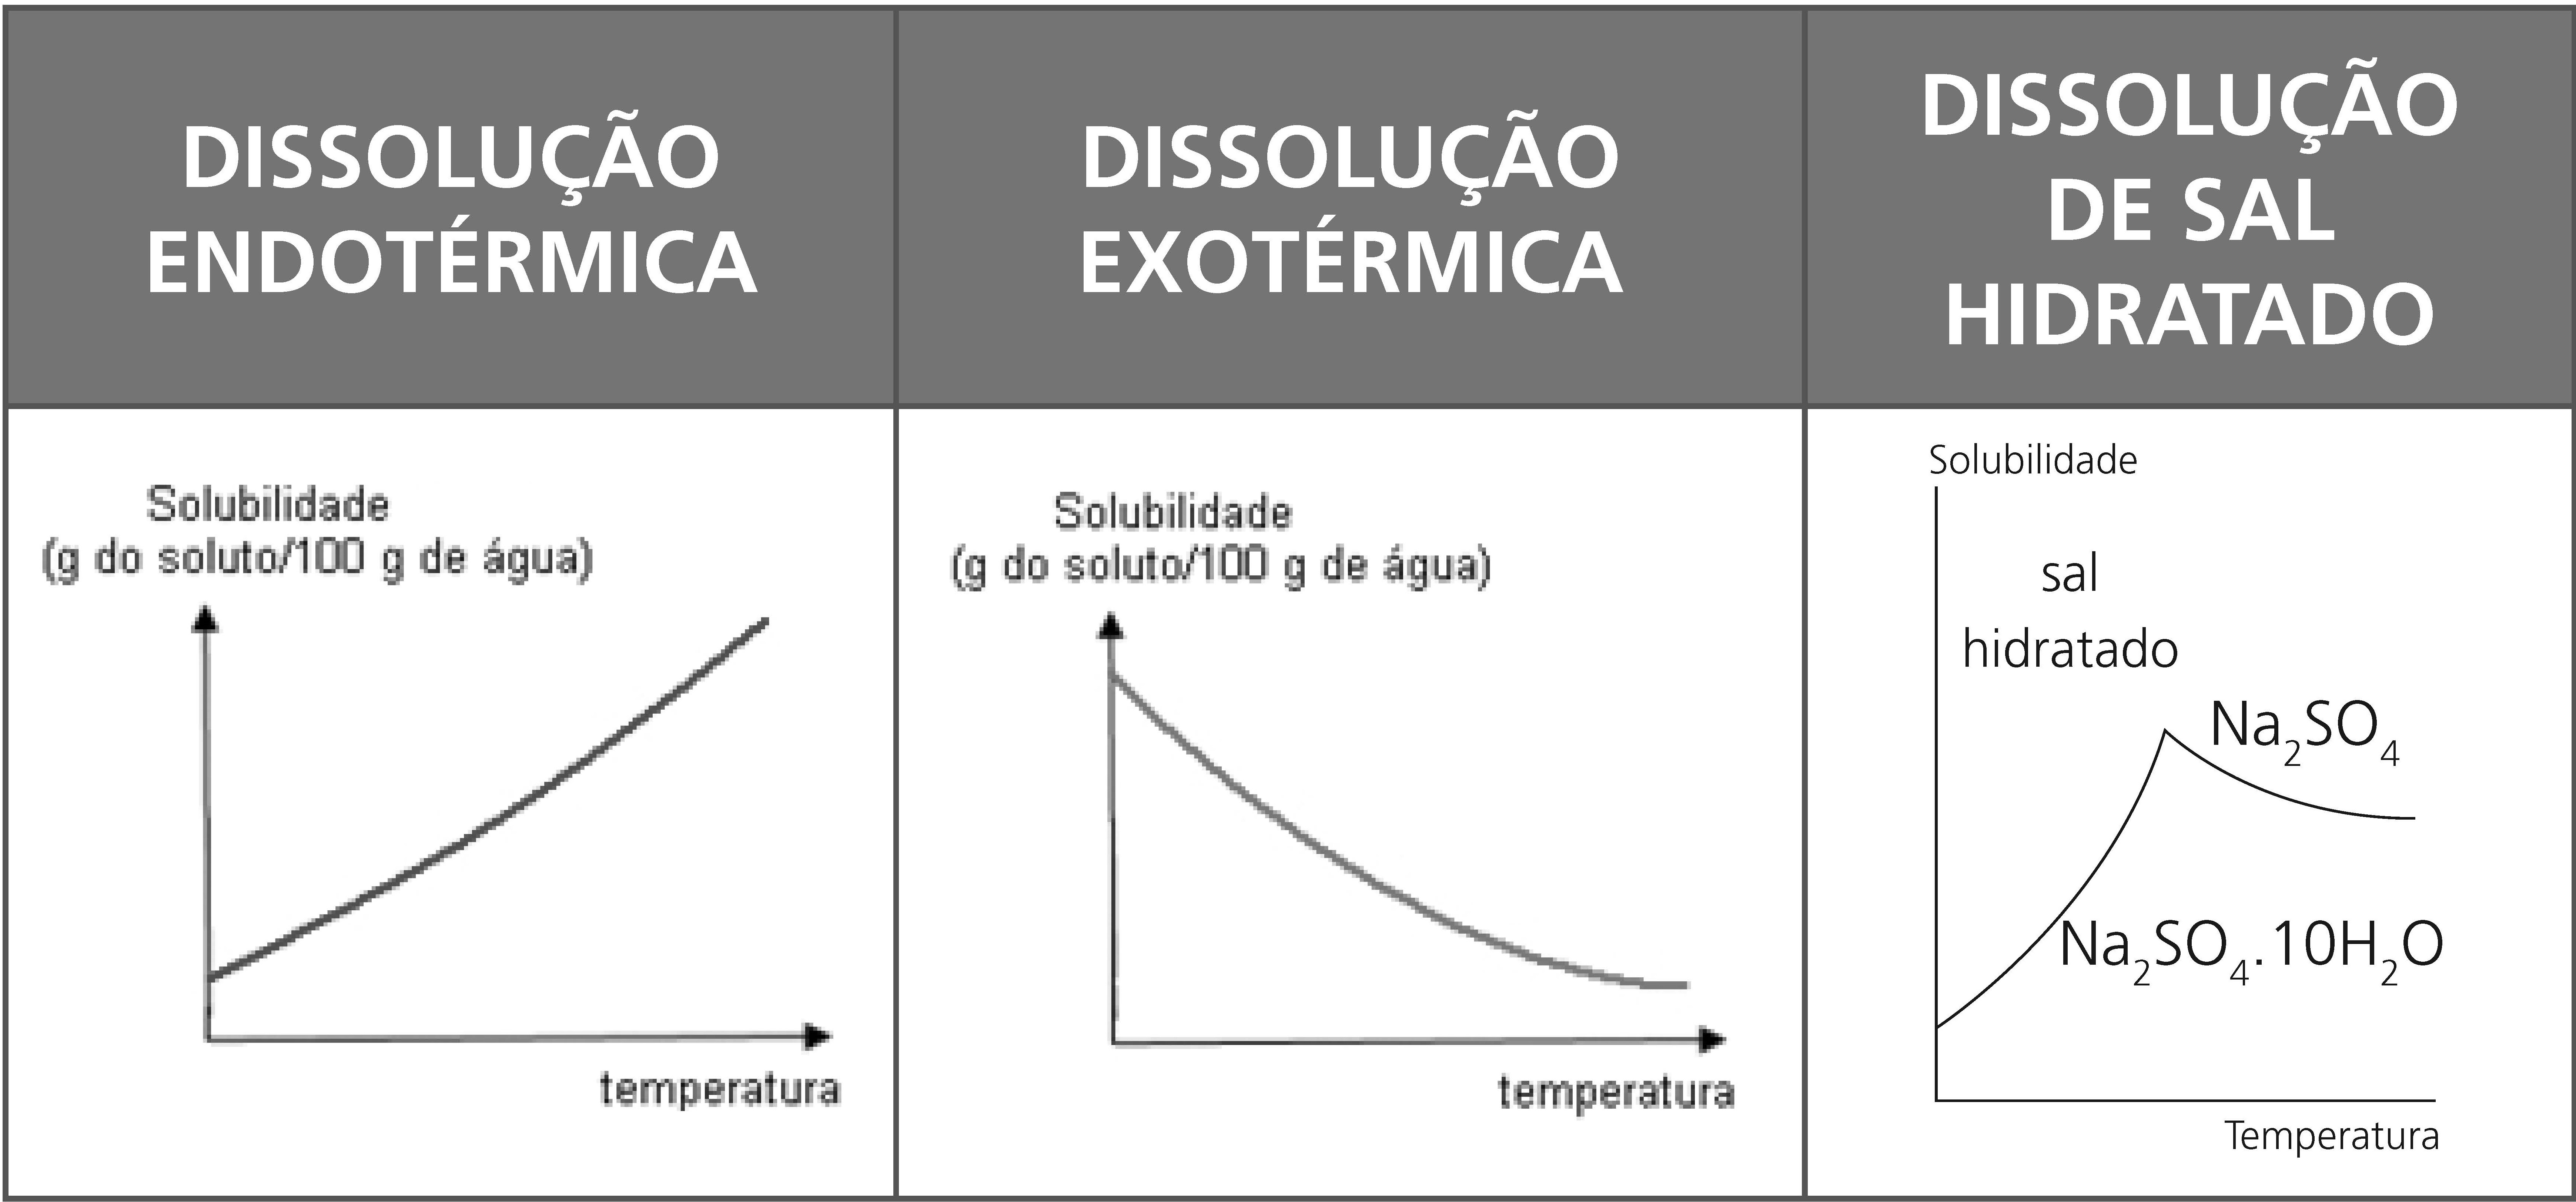
A representação mais comum é a curva que coloca a solubilidade em função da temperatura. Em muitos sistemas, a curva é crescente, o que significa que ao resfriar uma solução saturada quente você provoca precipitação. Mas existem exceções relevantes. O sulfato de sódio decahidratado, por exemplo, apresenta uma inversão de solubilidade acima de cerca de trinta e graus Celsius, e o sulfato de cério(III) é menos solúvel em água quente do que em água fria dentro de uma faixa significativa de temperaturas. Trabalhar com esses compostos sem consultar a curva completa gera erros de dosagem que parecem inexplicáveis até você revisar a literatura correta. O coeficiente de solubilidade também pode ser expresso em outras unidades: molalidade, molaridade, fração molar ou gramas por litro de solução. A escolha da unidade importa porque a conversão entre elas não é linear quando a densidade da solução varia com a concentração. Em engenharia química, a molalidade é frequentemente preferida porque não depende da temperatura de forma tão sensível quanto a molaridade. Se você trabalha com processos que variam amplamente de temperatura, ficar com molalidade evita retrabalho de conversão em cada ponto do balanço de matéria. Outro aspecto que costuma ser negligenciado é o efeito do fator iônico. A presença de outros sais dissolvidos altera a atividade do solvente e, consequentemente, a solubilidade do soluto alvo. Esse é o chamado efeito de sal. Em alguns casos, a solubilidade aumenta, o que chamamos de salinização, e em outros diminui, conhecido como salting-out. O salting-out é amplamente utilizado em operações de extração e purificação, então entender essa variação não é apenas acadêmico. Um estudo clássico de Setcheneff mostra como coeficientes empíricos podem ser usados para prever a mudança de solubilidade em função da concentração de eletrólito, mas os valores desses coeficientes precisam ser determinados experimentalmente para cada par soluto-solvente-sal. Tabelas genéricas raramente são suficientes.
Fatores que alteram o coeficiente de solubilidade
Temperatura é o fator mais óbvio, mas pressione também influencia, especialmente quando o soluto é gasoso. A lei de Henry descreve a solubilidade de gases em líquidos, e a constante de Henry varia com a temperatura de maneira previsível para muitos sistemas. Para sólidos em líquidos, a pressão tem efeito muito menor, mas não desprezível em condições extremas. Se você opera em autoclave ou em processos supercríticos, negligenciar a contribuição da pressão leva a desvios significativos. A natureza do solvente é outro ponto crítico. Solubilidade segue a regra prática de que semelhantes dissolvem semelhantes, mas isso é uma orientação geral, não uma lei. Misturas de solventes podem apresentar comportamento não monótono: a solubilidade de um composto em uma mistura etanol-água, por exemplo, pode alcançar um máximo ou um mínimo em uma composição intermediária, dependendo das interações específicas entre soluto e cada componente. Testar apenas solventes puros e assumir linearidade na mistura é um erro comum que gera fracassos na escala. Tamanho de partícula e forma cristalina também entram na equação. O efeito de Ostwald-Freundlich descreve como a solubilidade de partículas muito pequenas aumenta devido à maior energia superficial. Se o seu material está em forma de nanopartículas ou microcristais finos, o coeficiente medido será maior do que o valor de referência para cristal maciço. Polimorfos apresentam solubilidades distintas, e às vezes substanciais. O ritonavir é um exemplo famoso na indústria farmacêutica, onde aAppearance de um polimorfo menos solúvel durante o processo comprometeu lote após lote até que o perfil de solubilidade de cada forma cristalina fosse mapeado com cuidado.
Erros frequentes na determinação prática
O primeiro erro que vejo repetidamente é realizar a filtração fora da temperatura de equilíbrio. Se a solução esfria durante a filtração, parte do soluto precipita no filtro e o filtrado parece menos concentrado do que deveria. O coeficiente calculado fica artificialmente baixo. A solução é filtrar com o filtro e o funil pré-aquecidos, idealmente em câmara termostática, ou usar filtração sob pressão mantendo a temperatura com jaqueta aquecida. Demora mais, mas evita retrabalho. O segundo erro comum é assumir equilíbrio sem verificar. Alguns sistemas atingem saturação em minutos, outros levam horas ou até dias, especialmente quando a viscosidade do meio é alta ou quando o soluto forma soluções supersaturadas estáveis. Supersaturação é um fenômeno real e perigoso para a determinação precisa. A solução pode parecer saturada quando na verdade está metastável, e qualquer perturbação — vibração, adição de uma partícula sólida, variação térmica — desencadeia precipitação imediata. Antes de confiar nos dados, verifique se adição de um seed crystal provoca precipitação ou se a concentração permanece estável ao longo de tempo suficiente. Um terceiro erro é não considerar a pureza do soluto. Se o material de partida contém impurezas que também são solúveis, a pesagem do resíduo incluirá essas impurezas e o coeficiente parecerá maior do que o real. Em compostos farmacêuticos e materiais finos, essa fonte de erro é frequente. A solução é purificar o material antes dos ensaios ou utilizar técnicas analíticas seletivas que discriminem o soluto das impurezas.
Dica prática para quem trabalha com escalonamento
Quando você leva o coeficiente de solubilidade do laboratório para a planta piloto ou industrial, as diferenças de transferência de calor e mistura alteram a cinética de saturação, ainda que o equilíbrio termodinâmico permaneça o mesmo. Em tanques grandes, a homogeneização demora mais e gradientes de temperatura criam zonas com solubilidade local diferente. O resultado é que a precipitação pode iniciar em pontos específicos do vaso e escalar de forma descontrolada se o resfriamento for muito rápido. Um controle de taxa de resfriamento da ordem de meio grau por minuto costuma ser um ponto de partida razoável para evitar choque de supersaturação, mas o valor ótimo depende do sistema. Fazer um teste de cinética de precipitação antes de definir o protocolo de resfriamento economiza horas de ajuste em escala real. Existe ainda a questão dos modelos preditivos. Equações como van't Hoff permitem estimar a variação da solubilidade com a temperatura a partir de dois ou três pontos experimentais, mas a linearidade do gráfico de ln(x) versus 1/T não é garantida. Em muitos sistemas, a curva apresenta curvatura significativa, e ajustar um polinômio de segunda ordem ou usar correlações empíricas como a de Apelblat pode melhorar a previsão. A melhoria típica corta o erro médio de previsão de cerca de quinze por cento para algo na faixa de cinco a sete por cento quando há dados suficientes para calibrar o modelo. Pior do que um modelo imperfeito é não ter nenhum modelo e depender exclusivamente de pontos isolados tabelados. Se o seu sistema envolve eletrólitos, considerar a atividade em vez da concentração bruta melhora sensivelmente a precisão. O coeficiente de solubilidade termodinâmico está relacionado ao produto de atividades dos íons no equilíbrio, não às suas concentrações molais. Usar o modelo de Debye-Hückel estendido ou o modelo Pitzer para soluções mais concentradas é o caminho correto, mas isso exige parâmetros específicos do par iônico. Bancos de dados como o NIST Critical Stability Constants e o DB Elettroliticos oferecem valores tabulados que podem ser usados diretamente. Se você não tem acesso a esses bancos, a aproximação de atividade unitária em soluções diluídas serve, mas deve ser abandonada além de aproximadamente zero ponto dez molal, dependendo do valência dos íons envolvidos.

O ponto final é que coeficiente de solubilidade é uma ferramenta útil mas demandante. Medidas precisas exigem controle rigoroso de temperatura, confirmação de equilíbrio, atenção à pureza e consciência dos efeitos colaterais de pressão, íons competidores e morfologia cristalina. Erros comuns são previsíveis e evitáveis com protocolo adequado. O valor tabelado é um ponto de partida, não um destino. Quando a situação exige confiança nos dados, investir tempo na determinação experimental própria paga retorno rápido em redução de retrabalho e perda de material.
Galeria
-

Exercicios Sobre Coeficiente De Solubilidade - FDPLEARN -

Exercicio Coeficiente De Solubilidade - FDPLEARN -

Estudo gráfico do coeficiente de solubilidade - Manual da Química
