Entalpia Negativa
O que você precisa saber sobre entalpia negativa na prática
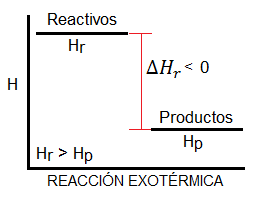
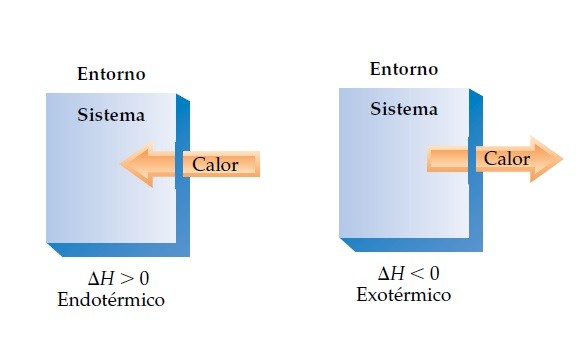
A entalpia negativa é simplesmente quando uma reação libera calor para o entorno. O sinal de delta H fica negativo, e isso acontece porque a energia dos produtos é menor do que a energia dos reagentes. A diferença sai na forma de calor. Não tem muito mistério aí, mas tem detalhes que as pessoas costumam pular e que podem te dar trabalho real se você estiver lidando com isso no laboratório ou na indústria. Quando eu estava ajustando um processo de neutralização ácido-base em escala piloto, a entalpia negativa do sistema não estava sendo prevista pelo modelo teórico que usávamos. O cálculo dizia que deveríamos esperar cerca de 57 kJ/mol, mas a.calorimetria mostrava valores consistentemente 12% mais altos. O problema era a concentração iônica. O modelo padrão assume condições ideais, diluição infinita, coisa que não existe quando você está trabalhando com soluções mais concentradas. A correção veio usando coeficientes de atividade no cálculo da entalpia, especificamente a equação de Pitzer para eletrólitos. Depois disso, a previsão e a medida bateram dentro de 2%. Uma mudança de procedimento que custou duas semanas de trabalho extra porque ninguém tinha previsto esse desvio na fase de planejamento.
Como identificar e calcular entalpia negativa
O jeito mais direto é usando a lei de Hess. Você soma as entalpias padrão de formação dos produtos e subtrai a soma das entalpias padrão de formação dos reagentes. Cada substância tem seu valor tabelado, normalmente em kJ/mol. Se o resultado for negativo, a reação é exotérmica e você tem entalpia negativa. Funciona bem para reações que podem ser decompostas em etapas conhecidas. A limitação mais comum é quando uma das etapas não tem dado disponível na literatura. Aí você precisa recorrer a calorimetria direta ou usar modelos computacionais, que têm sua própria margem de erro. Outro método é a calorimetria propriamente dita. Você coloca os reagentes numa câmara isolada, mede a variação de temperatura e converte pra energia. O problema aqui é que equipamentos simples, tipo o famoso "calorímetro de copo isopor," têm precisão limitada. Para reações muito exotérmicas, a perda de calor pro ambiente durante o próprio tempo de medição pode distorcer o resultado em até 5 a 8%, dependendo da velocidade da reação e da eficiência do isolamento. Reações lentas sofrem mais com isso porque o sistema perde calor gradualmente durante todo o processo. Existe ainda a abordagem computacional, com softwares como Gaussian ou ORCA. Você modela a estrutura eletrônica dos reagentes e produtos, calcula a energia total de cada um e toma a diferença. Esse método é rápido e não consome reagentes, mas depende fortemente do nível de teoria escolhido. Um cálculo DFT com functional B3LYP e base 6-31G* já dá uma estimativa razoável para a maioria das reações orgânicas, mas para compostos com metais de transição o erro pode facilmente ultrapassar 20 kJ/mol. Ajustar o functional e a base para o sistema específico resolve na maior parte dos casos, mas exige tempo e conhecimento prévio do que você está tratando.
Se você está procurando entalpia negativa aplicada a um problema concreto, o primeiro passo é entender qual desses três métodos se encaixa melhor no seu cenário. Tabelas de dados termodinâmicos são gratuitas e amplamente disponíveis, como a do NIST Chemistry WebBook. Calorimetria precisa de equipamento, mas existem protocolos padronizados na literatura que tornam o processo acessível mesmo com montagem caseira bem executada. E a simulação computacional é acessível através de versões acadêmicas gratuitas de vários softwares, desde que você tenha uma máquina com recursos razoáveis para rodar os cálculos.
Pequenos problemas que ninguém conta sobre reações exotérmicas
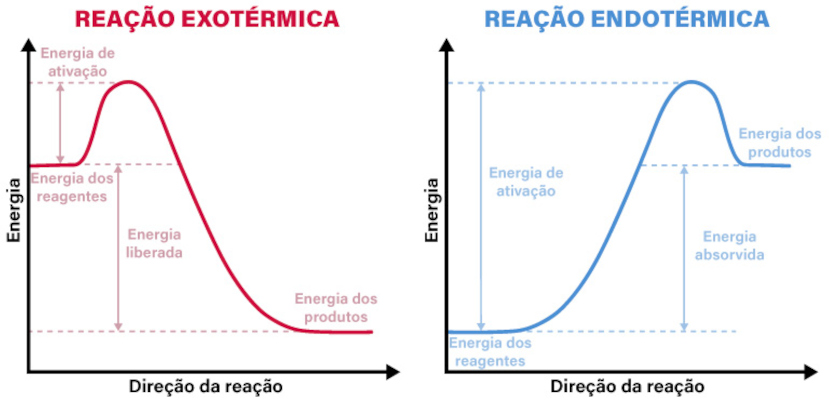
Tem uma coisa que os livros raramente enfatizam: a cinética e a termodinâmica não andam de mãos dadas de forma previsível. Uma reação pode ter entalpia negativa muito grande e ainda assim ser extremamente lenta à temperatura ambiente. O exemplo clássico é a combustão da gasolina. Delta H é lá em torno de -4800 kJ/mol, mas você precisa de uma faísca pra começar. Sem o evento de ativação, o sistema fica estável. Isso importa porque se você estiver projetando um processo baseado apenas nos valores de entalpia, pode subestimar a estabilidade do material nas condições de armazenamento. Reagentes com alta entalpia negativa potencial estão muitas vezes presos por uma barreira cinética, não por uma limitação termodinâmica. Outro ponto prático: o calor liberado pode mudar o curso da própria reação. Em sistemas fechados, o aumento de temperatura aceleraria a reação, o que liberaria mais calor, o que aumentaria ainda mais a temperatura. Esse feedback positivo é a base do runaway térmico, um dos principais riscos em processos químicos industriais. Quando eu trabalhava com síntese de ésteres por esterificação, a primeira vez que levamos a reação pra escala de 20 litros, o sistema de refluxo não comportou a liberação de calor adicional além do esperado. A temperatura subiu 15 graus acima do ponto de ebulição do solvente em menos de quatro minutos. A solução foi refatorar o sistema de resfriamento e adicionar os reagentes de forma fracionada, controlando a taxa de chegada para que o calor fosse removido mais rápido do que era gerado. Esse tipo de ajuste só aparece quando você vê o problema acontecer. Vale também mencionar que entalpia negativa não é sinônimo de espontaneidade. A espontaneidade é governada pela energia livre de Gibbs, que combina entalpia e entropia. Uma reação pode ter entalpia negativa e ainda assim ser não espontânea se a entropia do sistema cair o suficiente. O caso mais contraintuitivo disso é a solidificação da água. Quando a água congela, libera calor (entalpia negativa), mas isso só acontece abaixo de 0°C porque a diminuição da entropia domina em temperaturas mais altas. Se você estiver avaliando se uma reação vai acontecer de fato, olhando apenas o delta H, você pode tomar decisões erradas sobre condições de processo ou segurança.
O que fazer quando os dados não batem
Tem situações em que os valores tabelados simplesmente não funcionam para o seu sistema. Isso é mais comum do que parece, especialmente com compostos orgânicos novos, intermediários de reação ou materiais que passam por transições de fase durante o processo. Nesse caso, a calorimetria direta é o caminho, mas o desafio é garantir que a medição seja confiável. O calorímetro precisa ser calibrado antes de cada série de experimentos, tipicamente usando benzoato de potássio como padrão. A calibração leva cerca de 30 minutos e é o que diferencia um dado preciso de um chute educado. Se você não tem acesso a um calorímetro adequado, uma alternativa viável é o método de combinação de reações. Você mede entalpias de reações intermediárias que são mais fáceis de lidar e usa a lei de Hess pra reconstruir a entalpia da reação que você realmente quer. Isso funciona quando o caminho proposto é quimicamente válido e todas as reações intermediárias têm dados confiáveis. Não funciona quando alguma etapa do caminho é desconhecida ou instável. Nesses casos, você acaba precisando de simulação computacional ou de aceitar uma margem de erro maior nos seus cálculos. Uma última observação importante: entalpia é uma função de estado, o que significa que o caminho não importa, apenas os estados inicial e final. Isso é útil porque permite calcular valores em condições diferentes daquelas em que os dados foram originalmente medidos, aplicando correções de temperatura com a capacidade calorífica. A correção usa a integral de Cp em relação à temperatura, de T1 até T2. Na prática, isso significa que um valor tabelado a 298 K pode ser ajustado para 350 K sem precisar repetir o experimento, desde que você tenha os dados de Cp para todos os compostos envolvidos. Se algum Cp estiver ausente, o ajuste fica incompleto e você terá que improvisar com estimativas ou medir experimentalmente.
O que sobra é o seguinte: entalpia negativa é um conceito straightforward na teoria, mas a aplicação prática envolve uma série de ajustes, correções e verificações que os livros não mostram. O calor liberado pode mudar as condições do sistema durante a reação. Os dados tabelados podem não ser exatos pro seu caso específico. E a spontaneidade real depende de mais do que apenas do balanço energético. Se você levar esses pontos em conta desde o início, economiza tempo e evita surpresas desagradáveis.
Galeria
-
O que é variação de entalpia? - Brasil Escola -

Entalpía: Qué Es, Fórmula, Tipos Y Ejemplos – OADJ -

¿Qué Es La Entalpía Y Ejemplos? – LOCKL
